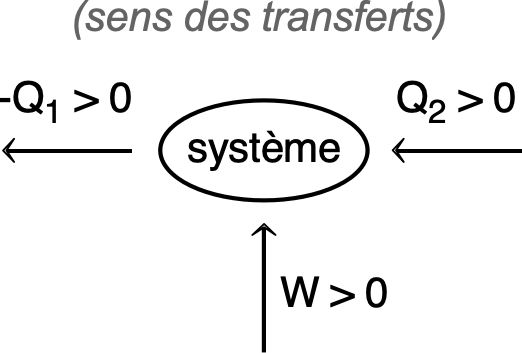
T.V - SECOND PRINCIPE DE LA THERMODYNAMIQUE
Notions d'entropie et d'irréversibilité
Aspects empiriques
• Lorsqu'on met en contact deux systèmes de températures
différentes, la chaleur (transfert thermique) passe spontanément du
“chaud” (
supérieure)
vers le “froid” (
inférieure).
De plus, si l'ensemble est isolé, lorsque l'équilibre est atteint on
n'observe jamais l'apparition spontanée d'un déséquilibre. De telles
propriétés sont caractéristiques de ce qu'on appelle
“l'irréversibilité”.
Les grandeurs telles que
ou
(premier
principe) ne décrivent pas ce type de propriétés ; il faut donc
établir au moins une loi supplémentaire pour décrire l'évolution des
systèmes thermodynamiques.
• Ceci a conduit Clausius à énoncer ainsi le
second principe :
« Il n'existe pas de processus dont le
seul effet serait de faire passer de la chaleur d'une “source
froide” vers une “source chaude” ».
Ce principe a été exprimé d'une autre façon, en fait équivalente,
par Kelvin :
« Il n'existe pas de moteur cyclique qui
produise du travail à partir d'une seule “source de chaleur” ».
Aspects statistiques
• On pourrait penser que l'irréversibilité est une propriété
“spéciale” d’une énergie particulière appelée “chaleur”, mais en
réalité elle découle du grand nombre de constituants dont sont
formés les systèmes étudiés.
• Dans un cylindre vide où on injecte un peu d'air à une extrémité,
les mouvements aléatoires des molécules leur font remplir l'ensemble
du récipient. D'après la mécanique, les mouvements inverses
(molécules se regroupant spontanément d'un côté) sont possibles...
mais ne sont “jamais” observés.
Cela découle en fait uniquement de la probabilité des états
macroscopiques, liée à leur “dégénérescence” :
- en partant de l'état particulier où les molécules sont
groupées à une extrémité, la très large majorité des évolutions
aléatoires possibles conduit à une répartition dans tout le
récipient ;
- au contraire, en partant de l'état réparti, il n'y a qu'une
infime proportion des évolutions possibles qui conduit à un
regroupement (d'autant plus que le nombre de molécules est
grand).
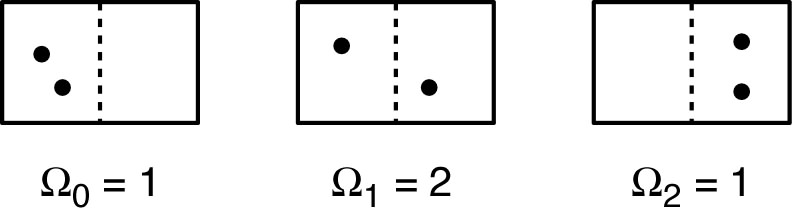
• Ceci peut être visualisé à l'aide d'un récipient contenant
quelques particules. Deux particules ont une probabilité
de
se grouper spontanément à droite (ou de même à gauche) et une
probabilité deux fois plus grande d'être réparties :
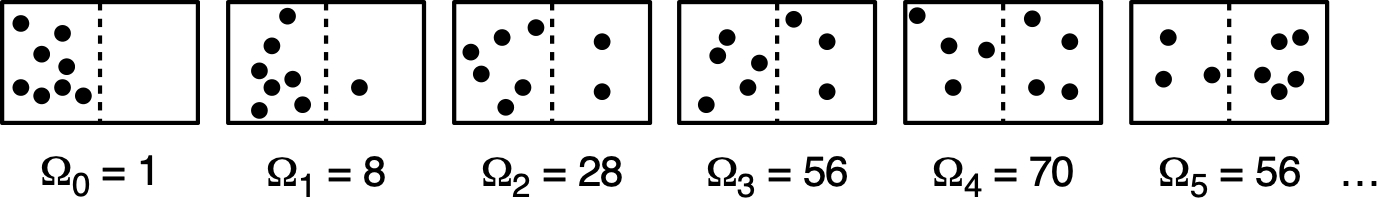
De même, huit particules ont une probabilité
de se grouper spontanément d'un côté et une probabilité
nettement plus grande d'être réparties plus uniformément (avec
seulement de petites fluctuations) :
L'irréversibilité découle simplement du fait que les phénomènes
possibles se produisent aléatoirement avec une fréquence
proportionnelle à leur probabilité (et d'autant plus nettement que
le nombre de constituants est très grand).
• On est ainsi amené à définir une nouvelle grandeur d'état,
l'entropie, décrivant l'influence statistique du facteur de
dégénérescence
.
Il est plus pratique que cette grandeur soit additive ; or, les
probabilités sont multiplicatives, donc on définit l'entropie comme
proportionnelle au logarithme de
, ce qui conduit à une expression statistique du second principe :
« Il existe une grandeur
d'état entropie :
où
est la constante de Boltzmann ; toute transformation
irréversible d'un système isolé correspond à une augmentation de
l'entropie ; le système est en équilibre lorsque la valeur maximum
est atteinte ».
☞ remarque : on peut considérer comme quasi-réversibles les
transformations lentes avec
(bien que petit) car l’équilibre correspond à un maximum de
, au
voisinage duquel les effets irréversibles dépendent de façon
quadratique (second ordre) de l’écart par rapport à l’équilibre.
Théorème de Nernst
• Compte tenu de la disparition de l'agitation thermique pour
, le
nombre
d'états équivalents tend vers un très petit nombre (les corps sont
alors “bloqués” sous forme de solides cristallisés).
La faible valeur de la constante
conduit donc en très bonne approximation à :
(théorème de Nernst, ou “troisième principe”).
☞ remarque : ceci définit l’entropie de façon “absolue”, alors que
,
ou
ne sont
définies qu'à une constante près ; ainsi, on peut définir une
entropie molaire standard
pour un composé, alors qu'on ne peut définir que
.
Relations entre l'entropie et les autres variables d'état
Transformations réversibles
• La thermodynamique microscopique définit
et
d'après les
gaz parfaits ; on peut ensuite définir
et
comme
fonctions de deux des trois variables
,
et
. La
thermodynamique macroscopique doit procéder autrement.
• On souhaiterait mieux connaître le transfert thermique : le
premier principe donne :
mais on ne sait pas mesurer directement
.
Le calcul théorique n'est pas plus possible, car
n'est pas une
variable d'état :
ne
dépend pas seulement de l'état initial et de l'état final, mais
aussi de la transformation utilisée pour passer de l'un à l'autre.
Les propriétés mathématiques de ces quantités montrent par contre
que, dans le cas réversible, il existe un “facteur
intégrant”, c'est-à-dire une fonction (la température) telle
que
soit la différentielle d'une grandeur d'état : l'entropie (ici
considérée d'une toute autre manière).
Ceci revient à poser (dans ces conditions)
:
; on obtient de même :
.
◊ remarque : en “thermodynamique mathématique”, ceci revient donc à
définir la température par :
et la pression par :
; il est remarquable que les différentes approches, si
dissemblables, conduisent en fait aux mêmes grandeurs physiques.
Transformations irréversibles
• Ces relations ne sont valables que pour des systèmes en
quasi-équilibre :
- on peut généraliser par
pour
non
uniforme (mais localement définie à la frontière du système où
se produit le transfert) ;
- par contre on ne peut pas généraliser de façon
analogue pour les déséquilibres thermiques :
.
• Contrairement à l’énergie, l’entropie n’est
pas une quantité conservée (l’entropie d’un système
isolé
augmente jusqu’à un maximum à l’équilibre).
Dans le cas général, il faut donc considérer :
avec :
- un transfert d’entropie :
;
- une création interne d’entropie (irréversible) :
.
Ainsi, le premier principe ne concerne que les transferts de chaleur
avec l’extérieur du système ; pour le second principe, un
rééquilibrage thermique interne provoque une augmentation
supplémentaire de l’entropie.
Entropie d’un gaz parfait
• On peut ainsi calculer les variations d'entropie pour un gaz
parfait, en considérant une transformation quasi-réversible :
.
Pour un gaz parfait :
donc
; soit par intégration :
.
En considérant :
on obtient :
.
Or ces relations, établies dans le cas réversible, sont valables
pour un cas quelconque car elles ne font intervenir que des
grandeurs d'état.
◊ remarque : pour une compression isotherme “quasi-réversible”, on a
trouvé :
donc effectivement dans ce cas
.
◊ remarque : pour une compression adiabatique “quasi-réversible”,
donc aussi isentropique avec :
, l'invariance de
(
) implique
celle de
et de
puis de
en combinant (lois de Laplace).
Entropie des solides et liquides
• Pour des solides et liquides (quasi-incompressibles et
indilatables) le volume est constant, on peut considérer :
(avec
).
En considérant une transformation quasi-réversible :
; on en déduit par intégration :
.
Entropie et évolution d'un système
Conditions d’équilibre
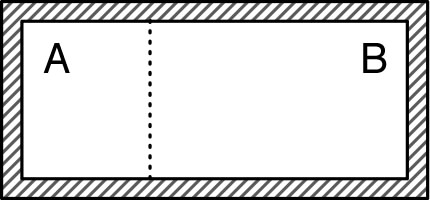
• Soit un système isolé, de volume constant, constitué d'un gaz
parfait séparé par la pensée en deux parties
et
.
• Pour chercher les conditions d'équilibre thermodynamique de
l'ensemble, on raisonne sur deux sous-systèmes qui seraient en
équilibre interne, mais pas forcément en équilibre entre eux.
On considère alors les relations mathématiques entre leurs
paramètres, sans que cela corresponde à l'évolution réelle lors d'un
rééquilibrage (en particulier les variations
sont
considérées avec
) :
;
.
• En fait, on n'étudie pas ainsi l'évolution thermodynamique
du système ; un rééquilibrage réel ferait varier les paramètres en
chaque point et (entre autres) les travaux s'exprimeraient en
fonction des pressions à la frontière
(forces pressantes réciproques).
On cherche ici simplement quels équilibres respectifs des deux
parties sont compatibles avec un équilibre de l'ensemble (étude
thermostatique).
Ce mode de raisonnement, seul assez simple pour pouvoir conclure,
est possible car on raisonne sur des grandeurs d'état.
• L'entropie de l'ensemble est telle que :
.
Pour l'ensemble isolé de volume constant, il n'y a que deux
variables indépendantes ; on peut choisir par exemple
et
:
;
;
.
Le second principe indique alors que l'équilibre correspond à un
maximum de l'entropie, c’est-à-dire
et
; donc :
et
.
• L'égalité des pressions obtenue ici ne signifie pas que
l'équilibre mécanique se déduit du second principe, mais qu'à
l'équilibre thermodynamique ces pressions ne sont définies que si
elles sont égales, d'après la loi des actions réciproques (vraie
aussi en cas de déséquilibre mécanique) ; ici l'équilibre
thermodynamique doit être recherché parmi les états qui respectent
l'équilibre mécanique.
Sens des transferts thermiques
• Le second principe indique aussi le sens des transformations
(irréversibles).
Pour l’exemple de deux corps
et
de volumes
constants (solides ou liquides), mis en contact thermique :
(ensemble isolé) impose que, pour rétablir l'équilibre, de
l'énergie interne passe (ici sous forme de chaleur) de la partie
plus “chaude” (
plus grande)
à la plus “froide”.
Création d'entropie
• Soit un système thermiquement isolé, à pression constante,
constitué de deux parties
et
en
interaction thermique (méthode des “mélanges”).
D’après le premier principe (ici
), il s'établit alors un équilibre à la température
:
.
L'approche de l'équilibre n'est généralement pas réversible, mais
puisque
est une
fonction d'état, on peut calculer
en
considérant une transformation réversible allant du même état
initial au même état final.
On suppose qu'initialement
(et donc
) ; d'après de qui précède :
et
.
Ceci donne au total :
. Or, la fonction logarithme a une dérivée décroissante, donc
une concavité vers le bas ; par suite :
et
.
Le second principe est donc compatible avec l'équilibre déduit du
premier principe.
Entropie créée par réaction chimique
• Plus généralement, d’autres sortes de transformations peuvent
contribuer à augmenter l’entropie même en l’absence de transfert de
chaleur.
En présence de réactions chimiques (irréversibles chimiquement s’il
n’y a pas équilibre chimique), on peut généraliser les expressions
des variations :
;
(à pression constante).
• Pour une réaction quelconque à
fixée :
; pour une réaction en quasi-équilibre :
; ainsi
.
◊ remarque : comme pour
, on établit
des tables des
(à
) permettant de calculer toutes les
; on
obtient aussi (de façon analogue à la loi de Kirchhoff) :
;
.
📖 exercices n° I, II, III, IV, V et VI.
Machines thermiques
Variations d'entropie et processus irréversibles
• D’après ce qui précède, lors d'un transfert thermique entre un
système et un “thermostat” à la température
, la quantité
représente le minimum (algébrique) de variation de l'entropie du
système.
En particulier pour une suite cyclique de
transformations :
; mais par ailleurs au total
(cycle), donc :
.
On retrouve ainsi :
pour un cycle réversible, résultat obtenu dans le cas
particulier d'un cycle de Carnot (cycle réversible bitherme).
Énoncé de Clausius du second principe
• Pour un cycle bitherme :
et
.
Si
et
,
alors :
;
et
.
Ainsi une machine thermique cyclique bitherme n'échangeant pas de
travail ne peut que faire passer de la chaleur de la source “chaude”
vers la source “froide” (énoncé de Clausius du second principe).
Énoncé de Kelvin du second principe
• Pour un cycle à une seule source de chaleur :
et
; donc
et
.
Ainsi une machine thermique cyclique monotherme ne peut que recevoir
du travail et céder de la chaleur (énoncé de Kelvin du second
principe).
Théorème de Carnot
• Le rendement d'un moteur cyclique bitherme
(calculé précédemment sur des exemples de cycles) est :
.
La relation :
donne :
et donc :
; le cas limite de l'égalité correspond au cycle
réversible (cycle de Carnot), qui a donc le rendement maximum
(théorème de Carnot).
Machines frigorifiques
• Les moteurs thermiques ne sont pas les seules machines thermiques
; il existe des dispositifs qui reçoivent du travail et l'utilisent
pour transférer de la chaleur d'une source à une autre :
“réfrigérateurs” et “pompes à chaleur”.
Le principe est le même que pour un moteur bitherme cyclique, seuls
changent les signes des quantités transférées.
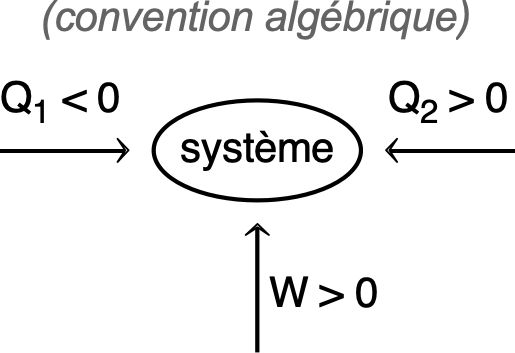
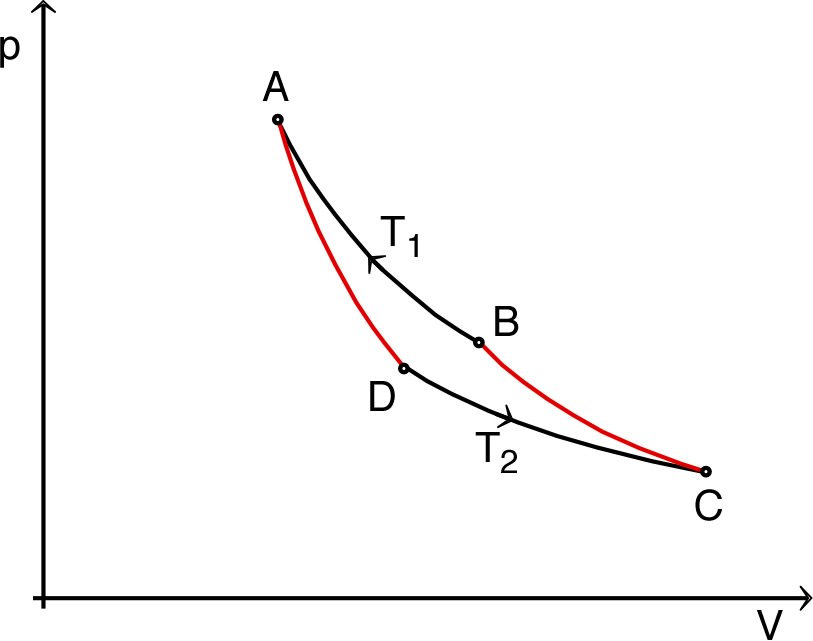
| ◊ remarque : un cycle récepteur (
) est parcouru dans le sens anti-horaire ; par exemple
ci-contre un cycle de Carnot. |
|
 |
• Pour un réfrigérateur, en notant ici encore (2) la source
“froide”, on obtient le rendement (efficacité) :
(quotient de la quantité “utile”, la chaleur enlevée à la
source “froide”, par la quantité “dépensée”, ici le travail).
La relation :
donne alors :
.
• Pour une “pompe à chaleur”, en notant (2) la source “froide”, on
obtient le rendement (efficacité) :
(quotient de la quantité “utile”, la chaleur fournie à la
source “chaude”, par la quantité “dépensée”, le travail).
La relation :
donne alors :
.
◊ remarque : on peut obtenir ici
car l'énergie thermique puisée à l'extérieur peut être
supérieure au travail nécessaire pour effectuer le transfert
thermique ; en particulier, pour le coût de fonctionnement, il est
plus économique d'utiliser du pétrole dans un moteur actionnant une
pompe à chaleur, plutôt que de brûler directement le pétrole comme
moyen de chauffage (par contre la pompe à chaleur coûte cher à
l'installation et nécessite une source “froide” stable en
température sinon
décroît
rapidement et le rendement diminue beaucoup).
◊ remarque : la “pompe à chaleur” utilisée pour refroidir est un
réfrigérateur.
📖 exercices n° VII, VIII, IX et X.