SECOND PRINCIPE DE LA THERMODYNAMIQUE - corrigé des exercices


A. EXERCICES DE BASE

Variations d'entropie

1.a.   
• L’état d’équilibre correspond à l'égalité des températures ; or, un thermostat est un dispositif dont la température est constante, donc l'équilibre correspond à  Te=273KT_e=273 \:\mathrm{K} .
◊ remarque : la température a diminué à volume constant, donc la pression a diminué dans les mêmes proportions.


1.b.   
• Pour un gaz parfait monoatomique, l'énergie interne correspond à la moyenne de l'énergie cinétique associée à l'agitation thermique microscopique (il n'y a pas de rotations ni de vibrations internes aux molécules). Il y a trois degrés de liberté quadratiques associés aux trois dimensions de mouvement de translation ; l'énergie moyenne correspond à  12nRT\frac{1}{2} n \:R \:T  par degré de liberté, donc  U=32nRTU=\frac{3}{2} n \:R \:T .  Ainsi  CV=UT=32nR\displaystyle C_V=\frac{∂U}{∂T}=\frac{3}{2} n \:R .
• L'enthalpie est donc  H=U+pV=U+nRT=52nRTH=U+p \:V=U+n \:R \:T=\frac{5}{2} n \:R \:T  ;  Cp=HT=52nR\displaystyle C_p=\frac{∂H}{∂T}=\frac{5}{2} n \:R  ;  γ=CpCV=53\displaystyle γ=\frac{C_p}{C_V} =\frac{5}{3} .


1.c.   
• Pour calculer la variation d’entropie, on peut utiliser :  dS=δQT\displaystyle dS=\frac{δQ}{T}  ;  pour le gaz, ceci suppose toutefois que la transformation soit réversible, or elle ne l’est pas (la différence de température avec le thermostat ne correspond pas à un quasi-équilibre). En particulier la température TT du gaz ne reste pas uniforme. Par contre, puisque SS est une fonction d’état, la variation cherchée ne dépend pas de la façon de calculer ; on peut donc raisonner comme si la transformation était quasi-réversible (en imaginant une succession d'un grand nombre de thermostats intermédiaires de températures successives se rapprochant progressivement de TeT_e ).
• À volume constant  δW=0δW=0  ;  la chaleur reçue par le système est donc :  δQ=dU=CVdTδQ=dU=C_V \: dT  ;  par suite :  Sgaz=CVdTT=nRγ1ln(TeT0)=1,18J.K1\displaystyle ∆S_{gaz}=C_V \, ∫ \frac{dT}{T}=\frac{n \:R}{γ-1} \: \ln\left(\frac{T_e}{T_0} \right)=-1\text{,}18 \;\mathrm{J .K^{-1}} .
• La chaleur reçue par le thermostat est :  δQ=δQ=CVdTδQ'=-δQ=-C_V \: dT ,  mais cette chaleur est reçue à la température TeT_e ; par suite :  Sth=CVTedT=nRγ1T0TeTe=1,23J.K1\displaystyle ∆S_{th}=-\frac{C_V}{T_e} \,{\textstyle ∫ dT}=\frac{n \:R}{γ-1} \frac{T_0-T_e}{T_e} =1\text{,}23 \;\mathrm{J .K^{-1}} .
• La variation d’entropie de l’ensemble est par conséquent :  S=Sgaz+Sth=0,05J.K1>0∆S=∆S_{gaz}+∆S_{th}=0\text{,}05 \;\mathrm{J .K^{-1}}>0 .
◊ remarque : on obtient effectivement  S>0∆S>0  pour cette transformation irréversible, mais ce calcul permet en outre de vérifier que  |Sgaz||Sth||S||∆S_{gaz} |≈|∆S_{th} |≫|∆S\,|  ;  autrement dit : on peut s’éloigner un peu du quasi-équilibre sans que l’irréversibilité soit trop grande et c’est cette propriété qui permet de considérer comme “réversibles” des transformations qui ne sont en fait que “quasi-réversibles”.


2.      
• Pour cette transformation à température constante, l’énergie interne est constante (pour un gaz parfait) :  dU=CVdT=0=δQ+δWdU=C_V \: dT=0=δQ+δW   avec ici :   δQ=δW=pdVδQ=-δW=p \:dV  (transformation réversible).
• On peut donc écrire :  dS=δQT=pTdV=nRdVV\displaystyle dS=\frac{δQ}{T}=\frac{p}{T} \, dV=n \:R \, \frac{dV}{V}  et   Sgaz=nRln(V2V1)=nRln(2)=5,76J.K1\displaystyle ∆S_{gaz}=n \:R \; \ln\left(\frac{V_2}{V_1} \right)=-n \:R \; \ln(2)=-5\text{,}76 \mathrm{J .K^{-1}} .
• La chaleur reçue par le thermostat est :  δQ=δQδQ'=-δQ  et cette chaleur est reçue à la même température TeT_e ; par suite :  Sth=Sgaz=nRln(2)=5,76J.K1∆S_{th}=-∆S_{gaz}=n \:R \; \ln(2)=5\text{,}76 \;\mathrm{J .K^{-1}} .
• La variation d’entropie de l’ensemble du dispositif est par conséquent :  S=Sgaz+Sth=0∆S=∆S_{gaz}+∆S_{th}=0  (ce qui est normal pour une transformation réversible).


Établissement d'un équilibre

         
• L'équilibre mécanique est supposé dans chaque partie (immobile), en mesurant l'altitude zz par rapport à la limite (frontière) :  pA(z)=pA_freeMgz/RTAp_A (z)=p_{A\text{_}fre} \; \mathrm{e}^{-Mgz/RT_A}  ;  pB(z)=pB_freeMgz/RTBp_B (z)=p_{B\text{_}fre} \; \mathrm{e}^{-Mgz/RT_B} .
• On considère alors les relations mathématiques entre leurs paramètres, sans que cela corresponde à l'évolution réelle lors d'un rééquilibrage (en particulier les variations dVidV_i sont considérées avec  dEci=0dE_{ci}=0 ) :  dUA=pA_fredVA+TAdSAdU_A=-p_{A\text{_}fre} \; dV_A+T_A \: dS_A  ;  dUB=pB_fredVB+TBdSBdU_B=-p_{B\text{_}fre} \; dV_B+T_B \: dS_B .
◊ remarque : on n'étudie pas ainsi l'évolution thermodynamique du système ; un rééquilibrage réel ferait varier les paramètres en chaque point et (entre autres) les forces pressantes réciproques à la frontière correspondraient à  pA_fre=pB_frep_{A\text{_}fre}=p_{B\text{_}fre}  ;  on cherche ici simplement quels équilibres respectifs des deux parties sont compatibles avec un équilibre de l'ensemble (étude thermostatique).
• L'entropie de l'ensemble est telle que :
dS=dSA+dSB=1TAdUA+pA_freTAdVA+1TBdUB+pB_freTBdVB\displaystyle dS=dS_A+dS_B=\frac{1}{T_A} \, dU_A+\frac{p_{A\text{_}fre}}{T_A} \, dV_A+\frac{1}{T_B} \, dU_B+\frac{p_{B\text{_}fre}}{T_B} \, dV_B .
• Pour l'ensemble isolé de volume constant, il n'y a que deux variables indépendantes ; on peut choisir par exemple  UAU_A et VAV_A :
dU=dUA+dUB=0dU=dU_A+dU_B=0  ;  dV=dVA+dVB=0dV=dV_A+dV_B=0  ;
dS=(1TA1TB)dUA+(pA_freTApB_freTB)dVA\displaystyle dS=\left(\frac{1}{T_A} -\frac{1}{T_B} \right) \: dU_A+\left(\frac{p_{A\text{_}fre}}{T_A} -\frac{p_{B\text{_}fre}}{T_B} \right) \: dV_A .
• Le second principe indique alors que l'équilibre correspond à un maximum de l'entropie, c’est-à-dire  SUA=0\displaystyle \frac{∂S}{∂U_A}=0  et  SVA=0\displaystyle \frac{∂S}{∂V_A}=0  ;  donc :  TA=TBT_A=T_B   et   pA_fre=pB_frep_{A\text{_}fre}=p_{B\text{_}fre} .
◊ remarque : l'égalité  pA_fre=pB_frep_{A\text{_}fre}=p_{B\text{_}fre}  ne signifie pas ici que l'équilibre mécanique se déduit du second principe, mais qu'à l'équilibre thermodynamique ces pressions ne sont définies que si elles sont égales, d'après la loi des actions réciproques (vraie aussi en cas de déséquilibre mécanique) ; ici l'équilibre thermodynamique doit être recherché parmi les états qui respectent l'équilibre mécanique.


Variations d'entropie

1.a.   
• Le corps AA s'équilibre forcément à la température TiT_i imposée par le thermostat et la situation ne peut pas être réversible pour AA . Par contre, on peut considérer la transformation quasi-réversible pour le thermostat, dans l'approximation où sa température constante fait qu'aucun rééquilibrage interne n'est nécessaire.


1.b.   
• L'ensemble {A+thi}\{A+th_i \} étant isolé, il subit une variation d'entropie  Si+Sthi>0∆S_i+∆S_{th_i}>0 .
◊ remarque : la transformation est irréversible pour l'ensemble.
• La variation d'entropie du thermostat est :  Sthi=δQthiTi=δQiTi=QiTi\displaystyle ∆S_{th_i}=∫ \frac{δQ_{th_i}}{T_i} =-\frac{∫ δQ_i}{T_i} =-\frac{Q_i}{T_i} .
• Par comparaison, la variation d’entropie de AA est :  Si>QiTi\displaystyle ∆S_i>\frac{Q_i}{T_i}  .
◊ remarque : cela correspond à un transfert d'entropie :  Si_tr=QiTi\displaystyle ∆S_{i\text{_}tr}=\frac{Q_i}{T_i}   auquel s'ajoute une création d'entropie  Si_cr>0∆S_{i\text{_}cr}>0  due au rééquilibrage thermique interne de AA .


1.c.   
• Avec  Ti=(α1)Ti1∆T_i=(α-1) \:T_{i-1}  et  Qi=CpTiQ_i=C_p \: ∆T_i  à pression constante :  Si>Cpα1α\displaystyle ∆S_i>C_p \, \frac{α-1}{α}   et   S>𝓃Cpα1α\displaystyle ∆S>𝓃 \:C_p \, \frac{α-1}{α} .


2.      
• Pour étudier la limite  𝓃𝓃→∞  on peut poser  τ=TfT0\displaystyle τ=\frac{T_f}{T_0}   et  α=τ1/𝓃α=τ^{1/𝓃}  ;  ainsi :  S>𝓃Cp.(1τ1/𝓃)∆S>𝓃 \:C_p .\left(1-τ^{-1/𝓃} \right) .  Mais  τ1/𝓃1τ^{-1/𝓃}→1  et on peut noter :  τ1/𝓃=1ετ^{-1/𝓃}=1-ε  ;  ceci donne :  𝓃ln(τ)ε\displaystyle 𝓃≈\frac{\ln(τ)}{ε}  et  SCpln(τ)∆S≳C_p \; \ln(τ) .
• On retrouve bien ainsi la limite d’une transformation réversible :  S=CpdTT=Cpln(TfT0)\displaystyle ∆S=C_p \, ∫ \frac{dT}{T}=C_p \; \ln\left(\frac{T_f}{T_0} \right) .


Création d'entropie

1.      
• On peut considérer le système { AA + ressort + air} et noter CC la capacité thermique de l'ensemble (la contribution de l'air est d'ailleurs négligeable).
• Le premier principe peut s'écrire :  U+Em=Wenc+Q∆U+∆E_m=W_{enc}+Q .  Pour un dispositif adiabatique dont on peut considérer le volume constant :  U+Em=0∆U+∆E_m=0 .
• Le ressort tendu implique une énergie potentielle élastique initiale qui, après transformation alternative en énergie cinétique, est finalement transformée en énergie interne par l'action des frottements :  Em<0∆E_m<0  ;  U=C.(TT)>0∆U=C.\left(T'-T\right)>0 .  Ceci impose donc une élévation de température :  T>TT'>T .

2.      
• D'après l'expérience, le processus est clairement irréversible : le ressort ne peut pas se retendre spontanément, sous l'effet de l'agitation thermique, en provoquant un refroidissement simultané.
• Pour un dispositif adiabatique, le transfert d'entropie est nul :  Strans=δQT=0\displaystyle ∆S_{trans}=∫ \frac{δQ}{T}=0 .
• Mais l'entropie du système (essentiellement celle des solides) est une grandeur d'état, fonction de la température :  Scréée=Cln(TT)>0\displaystyle ∆S_{créée}=C \; \ln\left(\frac{T'}{T}\right)>0 .  Ceci correspond bien à un processus irréversible.


Entropie standard


• À pression constante  δQ=dH=CpdTδQ=dH=C_p \: dT  ;  la variation de l’entropie est donc :  dS=δQrevT=CpdTT\displaystyle dS=\frac{δQ_{rev}}{T}=C_p \, \frac{dT}{T} .
• L’entropie molaire standard (à  pо=1barp^о=1 \:\mathrm{bar} )  est donc :  Smо(T2)=Smо(T1)+T1T2CpmdTT\displaystyle S_\text{m}^о (T_2 )=S_\text{m}^о (T_1 )+∫_{T_1}^{T_2} C_{p\text{m}} \, \frac{dT}{T} .
• Ceci donne :  Smо(T2)=Smо(T1)+a1ln(T2T1)+a2.(T2T1)+a32(1T221T12)\displaystyle S_\text{m}^о (T_2 )=S_\text{m}^о (T_1 )+a_1 \; \ln\left(\frac{T_2}{T_1} \right)+a_2 .(T_2-T_1 )+\frac{a_3}{2} \, \left(\frac{1}{T_2^{\:2}}-\frac{1}{T_1^{\:2}}\right)  on obtient ainsi numériquement :  Smо(T2)=53,5J.K1.mol1S_\text{m}^о (T_2 )=53\text{,}5 \;\mathrm{J .K^{-1}.mol^{-1}}  à 900K900 \:\mathrm{K} .


Entropie de réaction

         
• À pression constante, on peut utiliser :  rH=𝓁M=6,0kJ.mol1∆_rH=𝓁 \:M=6\text{,}0 \;\mathrm{kJ .mol^{-1}}  (avec  M=18g.mol1M=18 \:\mathrm{g .mol^{-1}} ).
• À la pression standard (constante) et à la température de fusion ( 0°C0 \:\mathrm{°C} ), le premier principe s’écrire :
dH=δQ=TdSdH=δQ=T \:dS  avec  dH=rHdξdH=∆_rH \;dξ  et  dS=rSdξdS=∆_rS \;dξ .
• La comparaison donne :   rS=rHT=22,0kJ.K1.mol1\displaystyle ∆_rS=\frac{∆_rH}{T}=22\text{,}0 \;\mathrm{kJ .K^{-1}.mol^{-1}} .
◊ remarque : quand on fait fondre un glaçon dans l'eau chaude (il n'y a que deux états purs de l'eau), le caractère irréversible n'est pas dû à la fusion de la glace, qui se fait dans des conditions d'équilibre à la surface du glaçon, mais aux rééquilibrages thermiques dans l'eau environnante ; la situation est différente pour une réaction chimique en solution hors d'équilibre : la probabilité de rencontre des réactifs dépend des concentrations et le quotient réactionnel n'est pas forcément égal à la constante d'équilibre.


Machine thermique

1.      
• Pour un cycle, puisque UU et SS sont des grandeurs d'état :
U=Q1+Q2+W=0∆U=Q_1+Q_2+W=0  (premier principe) ;
S=Q1T1+Q2T2=0\displaystyle ∆S=\frac{Q_1}{T_1} +\frac{Q_2}{T_2} =0  (second principe pour un cas réversible, avec les TiT_i “constantes”).


2.      
• Les énergies internes des sources (et donc leurs températures) varient un peu à chaque cycle :
Ui=Qi=Qi∆U_i=Q'_i=-Q_i   donc   Qi=CTi-Q_i=C \:∆T_i .


3.a.   
• On en déduit (en simplifiant par C-C ) :  dT1T1+dT2T2=0\displaystyle \frac{dT_1}{T_1} +\frac{dT_2}{T_2} =0  dont l'intégration donne la température finale en fonction des températures initiales :  Tfin=T1_inT2_inT_{fin}=\sqrt{T_{1\text{_}in} \; T_{2\text{_}in}} .


3.b.   
• On obtient par ailleurs pour le travail fourni par la machine (motrice) :  δW=C.(dT1+dT2)-δW=-C .(dT_1+dT_2)  dont l'intégration donne :
W=C.(T1_in+T2_in2Tfin)=2C.(T1_in+T2_in2T1_inT2_in)=C.(T1_inT2_in)2\displaystyle -W=C.\left(T_{1\text{_}in}+T_{2\text{_}in}-2 \:T_{fin} \right)=2 \;C.\left(\frac{T_{1\text{_}in}+T_{2\text{_}in}}{2}-\sqrt{T_{1\text{_}in}\;T_{2\text{_}in}}\right)=C.\left(\sqrt{T_{1\text{_}in}}-\sqrt{T_{2\text{_}in}}\right)^2 .


Centrale nucléaire


• Le rendement maximum correspond au cycle réversible :  ηmax=1T2T1=0,57\displaystyle η_{max}=1-\frac{T_2}{T_1} =0\text{,}57  pour  T1=700KT_1=700 \:\mathrm{K}  et  T2=300KT_2=300 \:\mathrm{K}  ;  ainsi le rendement réel est :  η=0,60ηmax=0,34η=0\text{,}60 \;η_{max}=0\text{,}34 .
• Le rendement est le rapport entre le travail  W-W  fourni par la centrale et la chaleur  Q1Q_1  reçue de la source chaude ; connaissant le travail fourni par seconde :  W=1000MJ-W=1000 \:\mathrm{MJ} ,  on en déduit la chaleur reçue par seconde :  Q1=Wη=2920MJ\displaystyle Q_1=\frac{-W}{η}=2920 \:\mathrm{MJ} .
• Pour un fonctionnement cyclique, l’énergie interne (grandeur d’état) reprend forcément la même valeur à chaque cycle ; par suite :  U=W+Q1+Q2=0∆U=W+Q_1+Q_2=0  et on en déduit la chaleur fournie par seconde à l’eau du fleuve :  Q2=W+Q1=1920MJ-Q_2=W+Q_1=1920 \:\mathrm{MJ} .
• La quantité d’eau qui circule par seconde correspond à 400m3400 \:\mathrm{m^3} donc :  m=4,0.105kgm=4\text{,}0.{10}^5 \: \mathrm{kg} .  Avec une capacité calorifique massique  c=4,18J.g1.K1c=4\text{,}18 \;\mathrm{J .g^{-1}.K^{-1}} ,  l’eau subit donc une variation de température T∆T telle que :  Q2=mcT-Q_2=m \:c \:∆T ,  c’est-à-dire :  T=Q2mc=1,1K\displaystyle ∆T=\frac{-Q_2}{m \:c}=1\text{,}1 \:\mathrm{K} .


Chauffage d'un appartement

1.      
• Si la chaleur perdue pendant un temps dtdt est :  δQ=ACp.(TT2)dtδQ=A \:C_p .(T-T_2) \:dt ,  l’évolution à pression constante est décrite par :  dH=δQ=CpdT=ACp.(TT2)dtdH=-δQ=C_p \: dT= -A \:C_p .(T-T_2) \:dt  (avec la convention de notation de l’énoncé, il faut un signe négatif pour décrire la chaleur algébriquement reçue) ; donc :  dTTT2=Adt\displaystyle \frac{dT}{T-T_2}=-A \:dt .
• L’intégration de cette équation donne, compte tenu des conditions initiales :  T=T2+(T1T2)eAtT=T_2+(T_1-T_2) \;\mathrm{e}^{-At} .  On en déduit :  A=1tln(T1T2T3T2)=0,347h1=9,6.105s1\displaystyle A=\frac{1}{t} \: \ln\left(\frac{T_1-T_2}{T_3-T_2}\right)=0\text{,}347 \:\mathrm{h^{-1}}=9\text{,}6 .{10}^{-5} \; \mathrm{s^{-1}} .

2.      
• La puissance thermique qu’il faut fournir pour maintenir une température T1T_1 constante correspond donc à :  P=|δQ|dt=ACp.(T1T2)=9,6kW\displaystyle P=\frac{|δQ|}{dt}=A \:C_p .(T_1-T_2)=9\text{,}6 \:\mathrm{kW} .
• Le coefficient d'efficacité “théorique” correspondant à une machine cyclique bitherme est le rendement du cycle réversible :  η=Q1W=Q1Q1+Q2=T1T1T2=29\displaystyle η=\frac{-Q_1}{W}=\frac{Q_1}{Q_1+Q_2}=\frac{T_1}{T_1-T_2}=29  ;  l’efficacité réelle de la machine est donc :  η=0,4η=11,6η'=0\text{,}4 \:η=11\text{,}6 .  La puissance qu’il faut fournir est ainsi :  P=Pη=830W\displaystyle P'=\frac{P}{η'} =830 \:\mathrm{W} .


Machine frigorifique

1.      
• L'énergie reçue par la machine est  Q3=WelQ_3=W_{el}  (travail électrique transformé en chaleur par effet Joule), servant uniquement à la vaporisation. Par ailleurs  Q3=Q1Q2Q_3=-Q_1-Q_2  (l’énergie interne ne varie pas sur un cycle). Le rendement est donc :  η=Q1Q3=Q1Q1+Q2\displaystyle η=\frac{Q_1}{Q_3} =-\frac{Q_1}{Q_1+Q_2} .
• Mais par ailleurs, la condition réversible pour un cycle tritherme idéal :  Q1T1+Q2T2+Q3T3=0\displaystyle \frac{Q_1}{T_1} +\frac{Q_2}{T_2} +\frac{Q_3}{T_3} =0  impose :  η=Q1Q3=Q1T3.(Q1T1+Q2T2)\displaystyle η=\frac{Q_1}{Q_3} =-\frac{Q_1}{T_3 .\left(\frac{Q_1}{T_1} +\frac{Q_2}{T_2} \right)} .  L’élimination du rapport Q2Q1\displaystyle \frac{Q_2}{Q_1} entre les deux expressions du rendement donne :  η=T1.(T3T2)T3.(T2T1)=2,0\displaystyle η=\frac{T_1 .(T_3-T_2 )}{T_3 .(T_2-T_1 )}=2\text{,}0 .

2.      
• Pour une machine à compresseur idéale avec deux sources T1T_1 et T2T_2η=T1T2T1=9,5\displaystyle η=\frac{T_1}{T_2-T_1}=9\text{,}5  (l'étape intermédiaire diminue le rendement).


B. EXERCICES D'APPROFONDISSEMENT

Entropie d'un gaz parfait

         
• Puisque l'entropie est une grandeur d'état, on peut calculer l'entropie d'un gaz parfait, en considérant le cas particulier d'une transformation quasi-réversible :  dS=1TdU+pTdV\displaystyle dS=\frac{1}{T} \, dU+\frac{p}{T} \, dV .
• Pour un gaz parfait :  U=nRTγ1\displaystyle U=\frac{n \:R \:T}{γ-1}  et  dS=nRγ1dTT+nRdVV\displaystyle dS=\frac{n \:R}{γ-1} \, \frac{dT}{T}+n \:R \, \frac{dV}{V}  ;  ainsi :  S=nRγ1ln(T)+nRln(V)+A\displaystyle S=\frac{n \:R}{γ-1} \: \ln(T)+n \:R \; \ln(V)+A  où  A=A(n)A=A(n)  est une constante d'intégration (pouvant dépendre de nn ).
• Puisque l'entropie est extensive, elle est proportionnelle à nn et peut s'écrire :
S=nRγ1ln(T)+nRln(Vn)+nRln(b)=nRln(bT1γ1Vn)S=\frac{n \:R}{γ-1} \: \ln(T)+n \:R \; \ln\left(\frac{V}{n}\right) +n \:R \; \ln(b)=n \:R \; \ln\left(b \;T^{\frac{1}{γ-1}} \: \frac{V}{n}\right)
avec  nRln(b)=A(n)+nRln(n)n \:R \; \ln(b)=A(n)+n \:R \; \ln(n)  où bb doit être indépendant de nn (mais peut dépendre de γγ ).
◊ remarque : la cohérence dimensionnelle impose que  ln(bn)=A(n)nR\displaystyle \ln\left(\frac{b}{n}\right)=\frac{A(n)}{n \:R}  est sans unité.


“Gaz” formé d'une seule molécule

1.      
• L'énergie interne de la molécule correspond à son énergie cinétique :  U=Ec=𝓅22m\displaystyle U= E_c=\frac{𝓅^2}{2 \,m}  en notant 𝓅𝓅 sa quantité de mouvement. Lors d'un choc sur une paroi, la quantité de mouvement algébrique change de signe, ce qui correspond à transférer à la paroi :  𝓅=2𝓅=8mU∆𝓅=2 \,𝓅=\sqrt{8 \,m \:U} .  L'intervalle de temps entre deux chocs correspond à un déplacement d'une longueur  2a2 \,a  à la vitesse  v=𝓅m\displaystyle v=\frac{𝓅}{m}  c'est-à-dire :  t=2av=a2mU\displaystyle ∆t=\frac{2 \,a}{v}=a \:\sqrt{\frac{2 \,m}{U}} .  La force moyenne sur la paroi est donc :  F=𝓅t=2Ua\displaystyle F=\frac{∆𝓅}{∆t}=\frac{2 \,U}{a} .
• La pression est :  p=F𝒮=2UV\displaystyle p=\frac{F}{𝒮}=\frac{2 \,U}{V}  ;  on aboutit donc effectivement à l'équation d'état :  pV=2Up \:V=2 \,U .


2.      
• On adopte la démarche thermodynamique, raisonnant sur la “moyenne macroscopique”. Lors d'une compression adiabatique quasi-réversible, la variation d'énergie interne est :  dU=δW=pdVdU=δW=-p \:dV .
• D'après l'équation d'état, ceci peut s'écrire :  dUU+2dVV=0\displaystyle \frac{dU}{U}+2 \, \frac{dV}{V}=0  dont l'intégration donne :  UV2=CsteU \:V^2=Cste .


3.a.   
• Selon les indications de l'énoncé, on peut considérer :  𝓃=2aλ=2ah2mU=8mh𝒮UV2\displaystyle 𝓃=\frac{2 \,a}{λ}=\frac{2 \,a}{h} \,\sqrt{2 \,m \:U}=\frac{\sqrt{8 \,m}}{h \:𝒮} \, \sqrt{U \:V^2}  ;  donc cette quantité est effectivement constante.


3.b.   
• Si chaque état “autorisé” par les règles quantiques est invariant dans les transformations adiabatiques quasi-réversibles, alors le “facteur de dégénérescence” ΩΩ des états macroscopiques l'est aussi ; on peut donc conclure que l'entropie statistique  S=kBln(Ω)S=k_\mathrm{B} \; \ln(Ω)  est invariante, ce qui correspond à une transformation isentropique.


Transfert thermique et variation d'entropie

         
• Le transfert d'entropie est :  Str=ΦT+tΦTt<0\displaystyle ∆S_{tr}=\frac{Φ}{T_{+}} \, ∆t-\frac{Φ}{T_{-}} \, ∆t<0  ; or l'entropie de la tranche ne varie pas puisque l'entropie est une grandeur d'état et qu'en régime permanent l'état ne change pas.
• Bien qu'il n'y ait aucun rééquilibrage en température de la tranche (en régime permanent) on est amené à conclure qu'il se produit une création d'entropie  Scr=Str>0∆S_{cr}=-∆S_{tr}>0  à cause du transfert thermique (qui  apparaît donc irréversible).
◊ remarque : il peut sembler contradictoire que de l'entropie soit créée dans la tranche, dont l'état est constant, à cause d'un transfert irréversible entre la source chaude et la source froide ; puisque la tranche ne fait que transmettre la chaleur, ceci semble attribuer à l'entropie un caractère “non local” (de l'entropie est créée ici à cause d'une interaction qui ne fait que passer par là).


Mouvement macroscopique

1.      
• En l'absence d'énergie potentielle d'interaction, l'énergie mécanique se limite à l'énergie cinétique  Ec(k)=𝓅(k)22m(k)\displaystyle E_{c(k)}=\frac{\overset{→}{𝓅}{}_{(k)}^{\;2}}{2 \,m_{(k)}} .  L'entropie de chaque partie peut s'écrire sous forme d'une fonction de son énergie interne :  S(k)=S(k)(U(k))=S(k)(E(k)𝓅(k)22m(k))\displaystyle S_{(k)}=S_{(k)} \left(U_{(k)} \right)=S_{(k)} \left(E_{(k)}-\frac{\overset{→}{𝓅}{}_{(k)}^{\;2}}{2 \,m_{(k)}}\right) .

2.      
• L'équilibre thermodynamique correspond au maximum de l'entropie totale  S=S(k)S=∑ \,S_{(k)}  parmi les états qui respectent la conservation de l'énergie totale  E=E(k)E=∑ \,E_{(k)} ,  de l'impulsion totale  𝓅=𝓅(k)\overset{→}{𝓅}=∑ \,\overset{→}{𝓅}_{(k)}  et du moment cinétique total  L=L(k)=(OM(k)×𝓅(k))\overset{→}{L}=∑ \,\overset{→}{L}_{(k)} ={\displaystyle ∑} \left(\overset{⟶}{OM}_{(k)} × \overset{→}{𝓅}_{(k)} \right) .
• Cela correspond à l'annulation des dérivées de la quantité suivante (où αα et les coordonnées de  β\overset{→}{β}  et  γ\overset{→}{γ}  sont des multiplicateurs de Lagrange) :
Z=[S(k)+αE(k)+β𝓅(k)+γ(OM(k)×𝓅(k))][αE+β𝓅+γL] Z={\displaystyle ∑} \,\left[S_{(k)}+α\:E_{(k)}+\overset{→}{β}⋅\overset{→}{𝓅}_{(k)}+ \overset{→}{γ}⋅\left(\overset{⟶}{OM}_{(k)} × \overset{→}{𝓅}_{(k)} \right)\right] -\left[α\:E+\overset{→}{β}⋅\overset{→}{𝓅}+\overset{→}{γ}⋅\overset{→}{L}\right] .
• On obtient ainsi :  ZE(k)=S(k)E(k)+α=S(k)U(k)+α=1T(k)+α=0 \displaystyle \frac{∂Z}{∂E_{(k)}}=\frac{∂S_{(k)}}{∂E_{(k)}}+α=\frac{∂S_{(k)}}{∂U_{(k)}}+α=\frac{1}{T_{(k)}}+α=0  ;  ceci correspond à l'équilibre thermique à la température  T=1α\displaystyle T=-\frac{1}{α} .
• De façon analogue, compte tenu de  γ(OM(k)×𝓅(k))=𝓅(k)(γ×OM(k)) \overset{→}{γ}⋅\left(\overset{⟶}{OM}_{(k)} × \overset{→}{𝓅}_{(k)}\right)= \overset{→}{𝓅}_{(k)}⋅\left(\overset{→}{γ} × \overset{⟶}{OM}_{(k)} \right) ,  on obtient :
Z𝓅i(k)=S(k)𝓅i(k)+βi+(γ×OM(k))i=1T(k)𝓅i(k)m(k)+βi+(γ×OM(k))i=0\displaystyle \frac{∂Z}{∂𝓅_{i(k)}}=\frac{∂S_{(k)}}{∂𝓅_{i(k)}}+β_i+\left(\overset{→}{γ} ×\overset{⟶}{OM}_{(k)} \right)_i=-\frac{1}{T_{(k)}} \, \frac{𝓅_{i(k)}}{m_{(k)}} +β_i+\left(\overset{→}{γ} × \overset{⟶}{OM}_{(k)} \right)_i=0  ;
v(k)=ve+ωe×OM(k) \overset{→}{v}_{(k)}=\overset{→}{v}_e+\overset{→}{ω}_e×\overset{⟶}{OM}_{(k)}   avec  ve=Tβ\overset{→}{v}_e=T \;\overset{→}{β}   et   ωe=Tγ\overset{→}{ω}_e=T \;\overset{→}{γ} .
• Cela correspond à un mouvement d'entraînement d'ensemble sans déformation (translation ve\overset{→}{v}_e et rotation ωe\overset{→}{ω}_e uniformes) ; le système n'a donc pas de mouvement interne “macroscopique” (c'est à dire autre que les mouvements microscopiques associés à l'agitation thermique).


Établissement d'un équilibre

1.      
• Le piston incompressible peut être décrit comme un point matériel. Son comportement mécanique peut donc être obtenu par la relation fondamentale de la dynamique (en projection verticale), en notant 𝒮𝒮 la section du récipient :  mPaP=pA𝒮pB𝒮mPgm_P \: a_P=p_A \: 𝒮-p_B \: 𝒮-m_P \: g .
• L'équilibre thermodynamique ( pp , VV et TT constants) correspond par ailleurs à l'équilibre mécanique. En notant μμ la masse volumique du piston et hh son épaisseur, on obtient :  pA=pB+μghp_A=p_B+μ \:g \:h .
• Afin de faire le lien avec l'utilisation du premier principe pour l'ensemble, on peut aussi décrire l'équilibre du piston PP à l'aide du théorème de l'énergie cinétique ou de l'énergie mécanique :
dEcP=mPvPdvP=mPdzPdtdvP=mPdzPdvPdt=mPaPdzP\displaystyle dE_{cP}=m_P \: v_P \: dv_P=m_P \, \frac{dz_P}{dt} \, dv_P=m_P \: dz_P \, \frac{dv_P}{dt}=m_P \: a_P \: dz_P  ;
𝒮dzP=dVA=dVB𝒮 \:dz_P=dV_A=-dV_B  ;   dEcP=(pA𝒮pB𝒮mPg)dzP=(pApBμgh)dVA=0dE_{cP}=(p_A \: 𝒮-p_B \: 𝒮-m_P \: g) \:dz_P=(p_A-p_B-μ \:g \:h) \:dV_A=0  ;
dEmP=(pA𝒮pB𝒮)dzP=pAdVA+pBdVB=(pApB)dVAdE_{mP}=(p_A \: 𝒮-p_B \: 𝒮 ) \:dz_P=p_A \: dV_A+p_B \: dV_B=(p_A-p_B) \:dV_A .
• On cherche les conditions d'équilibre thermodynamique, donc on compare des états voisins hors d'équilibre, mais en se limitant aux déséquilibres modérés (cela le restreint pas la généralité du résultat car UU et SS sont des grandeurs d'état).
• Le premier principe donne :  dEmP+dUP=TPdSPpfredτ=TPdSP+pAdVA+pBdVBdE_{mP}+dU_P=T_P \: dS_P-∫ \,p_{fre} \; dτ=T_P \: dS_P+p_A \: dV_A+p_B \: dV_B  (le volume du piston ne change pas mais les limites du volume changent). Ainsi :  dSP=1TPdUP\displaystyle dS_P=\frac{1}{T_P} \; dU_P .
• Pour les gaz (dans les conditions usuelles, on peut négliger l'énergie mécanique du gaz en comparaison des autres énergies) :  dSA=1TAdUA+pATAdVA\displaystyle dS_A=\frac{1}{T_A} \,dU_A+\frac{p_A}{T_A} \, dV_A  ;  dSB=1TBdUB+pBTBdVB\displaystyle dS_B=\frac{1}{T_B} \,dU_B+\frac{p_B}{T_B} \, dV_B .
• Pour le total :  dS=dSA+dSB+dSPdS=dS_A+dS_B+dS_P  ;  mais pour un système isolé de volume constant, il n'y a que trois variables indépendantes ; on peut choisir par exemple :  UPU_P , UAU_A et VAV_A :
dEm+dU=dUA+dUB+dEmP+dUP=0dE_m+dU=dU_A+dU_B+dE_{mP}+dU_P=0  ;
dS=(1TP1TB)dUP+(1TA1TB)dUA+(1TA1TB)pAdVA\displaystyle dS=\left(\frac{1}{T_P} -\frac{1}{T_B} \right) \: dU_P+\left(\frac{1}{T_A} -\frac{1}{T_B} \right) \: dU_A+\left(\frac{1}{T_A} -\frac{1}{T_B} \right) \: p_A \: dV_A .
• Le second principe indique que l'équilibre correspond à  dS0dS≡0 ,  c’est-à-dire  SUP=0\displaystyle \frac{∂S}{∂U_P}=0  ;  SUA=0\displaystyle \frac{∂S}{∂U_A}=0  et  SVA=0\displaystyle \frac{∂S}{∂V_A}=0  ;  donc :  TP=TA=TBT_P=T_A=T_B .
◊ remarque : l'équilibre mécanique du piston, ici réversible, n'a pas été déduit du second principe.


2.a.   
• Une première approche consiste à choisir des notations telles que l'équilibre mécanique et l'équilibre thermodynamique se résolvent indépendamment.
• La tranche de gaz est compressible, mais son centre d'inertie GG peut être décrit comme un point matériel. Son comportement mécanique peut donc être obtenu par la relation fondamentale de la dynamique (en projection verticale), en notant 𝒮𝒮 la section du récipient :  mGaG=pA𝒮pB𝒮mGgm_G \: a_G=p_A \: 𝒮-p_B \: 𝒮-m_G \: g .
• L'équilibre thermodynamique ( pp , VV et TT constants) impose par ailleurs l'immobilité donc l'équilibre mécanique, ainsi comme précédemment :  pA=pB+ρghp_A=p_B+ρ \:g \:h (pour une tranche infinitésimale de masse volumique ρρdp=ρgdzdp=-ρ \:g \:dz ).
• Une différence apparaît par contre pour faire le lien avec l'utilisation du premier principe pour l'ensemble, car le travail des forces dépend de la compressibilité. On peut noter zAz_A et zBz_B les altitudes des limites de la tranche, puis écrire le premier principe en laissant le travail du poids dans le membre de droite ; il peut être alors utile de distinguer par un indice (G)(G) les effets décrits par le centre d'inertie et par un indice (t)(t) les effets décrivant le comportement thermodynamique de la tranche :
dEcG+dUt=δQ+δWe=TtdStmGgdzG+pA𝒮dzApB𝒮dzBdE_{cG}+dU_t=δQ+δW_e=T_t \: dS_t-m_G \: g \:dz_G+p_A \: 𝒮 \:dz_A-p_B \: 𝒮 \:dz_B  ;
dEcG+dUt=(pA𝒮pB𝒮mGg)dzG+TtdStpA+pB2𝒮dh\displaystyle dE_{cG}+dU_t=(p_A \: 𝒮-p_B \: 𝒮-m_G \: g) \: dz_G+T_t \: dS_t-\frac{p_A + p_B}{2} \, 𝒮 \:dh .
• La simplification décrit le fait que mécanique et thermodynamique sont découplées :
pt=pA+pB2\displaystyle p_t=\frac{p_A+p_B}{2}  ;  dUt=TtdStpt𝒮dh=TtdStptdVtdU_t=T_t \: dS_t-p_t \: 𝒮 \:dh=T_t \: dS_t-p_t \: dV_t .
• À l'équilibre mécanique  ( vG=0v_G=0 ) :
dVA=dVB=dVt2\displaystyle dV_A=dV_B=-\frac{dV_t}{2}  ;   dUA+dUB+dUt=0dU_A+dU_B+dU_t=0  ;
dS=(1TA1TB)dUA+(1Tt1TB)dUt+((1TA1Tt)pA+(1TB1Tt)pB)dVt\displaystyle dS=\left(\frac{1}{T_A} -\frac{1}{T_B} \right) \: dU_A+\left(\frac{1}{T_t} -\frac{1}{T_B} \right) \: dU_t+\left(\left(\frac{1}{T_A} -\frac{1}{T_t} \right) \: p_A+\left(\frac{1}{T_B} -\frac{1}{T_t} \right) \: p_B \right) \: dV_t .
• Le second principe impose donc :  TA=TB=TtT_A=T_B=T_t .
◊ remarque : ici l'équilibre mécanique de la tranche n'a pas été déduit du second principe.


2.b.   
• Une seconde approche consiste à choisir des notations telles que l'équilibre mécanique aussi s'exprime par l'intermédiaire du second principe. Pour ne pas compliquer, on peut supposer qu'il a déjà été établi que l'équilibre mécanique impose l'immobilité : on cherche à minimiser l'entropie parmi les états d'énergie cinétique nulle.
• On découpe le gaz en un ensemble de tranches horizontales de limites z(k)z_{(k)} , de même masse mm et d'épaisseurs assez petites pour qu'on puisse considérer que leur centre d'inertie est à mi-hauteur. Le plus simple est alors d'utiliser la méthode des multiplicateurs de Lagrange.
• En l'absence de mouvement, l'énergie mécanique est l'énergie potentielle  Ep(k)=mgz(k)+z(k1)2\displaystyle E_{p(k)}=m \:g \,\frac{z_{(k)}+z_{(k-1)}}{2} .  L'entropie de chaque partie peut s'écrire :  S(k)=S(k)(U(k),V(k))S_{(k)}=S_{(k)} \left(U_{(k)} ,V_{(k)}\right)  avec  U(k)=E(k)Ep(k)U_{(k)}=E_{(k)}-E_{p(k)} .
• Les volumes des tranches peuvent s'écrire sous la forme  V(k)=𝒮h(k)V_{(k)}=𝒮 \:h_{(k)}  où  𝒮𝒮  est la section horizontale et  h(k)=z(k)z(k1)h_{(k)}=z_{(k)}-z_{(k-1)}  la hauteur.
• L'équilibre thermodynamique correspond au maximum de l'entropie totale  S=S(k)S=∑ \,S_{(k)}  parmi les états qui respectent la conservation de l'énergie totale  E=E(k)E=∑ \,E_{(k)}  et de la hauteur totale  =h(k)ℋ=∑ \,h_{(k)} .
• Cela correspond à l'annulation des dérivées de la quantité suivante (où αα et ββ sont des multiplicateurs de Lagrange) :  Ξ=[S(k)+αE(k)+βh(k)]αEβΞ=∑ \left[S_{(k)}+α \:E_{(k)}+β \:h_{(k)}\right]-α \:E-β \:ℋ .
• On obtient ainsi :  ΞE(k)=S(k)E(k)+α=S(k)U(k)+α=1T(k)+α=0\displaystyle \frac{∂Ξ}{∂E_{(k)}}=\frac{∂S_{(k)}}{∂E_{(k)}}+α=\frac{∂S_{(k)}}{∂U_{(k)}}+α=\frac{1}{T_{(k)}} +α=0  ;  ceci correspond à l'équilibre thermique à la température  T=1α\displaystyle T=-\frac{1}{α} .
• De façon analogue :
Ξz(k)=S(k)z(k)+S(k+1)z(k)+βh(k)z(k)+βh(k+1)z(k)\displaystyle \frac{∂Ξ}{∂z_{(k)}}=\frac{∂S_{(k)}}{∂z_{(k)}}+\frac{∂S_{(k+1)}}{∂z_{(k)}}+β \, \frac{∂h_{(k)}}{∂z_{(k)}}+β \, \frac{∂h_{(k+1)}}{∂z_{(k)}}  ;
Ξz(k)=(1T(k)+1T(k+1))mg2+(p(k)T(k)p(k+1)T(k+1))𝒮+ββ=0\displaystyle \frac{∂Ξ}{∂z_{(k)}}=-\left(\frac{1}{T_{(k)}} +\frac{1}{T_{(k+1)}} \right) \, \frac{m \:g}{2}+\left(\frac{p_{(k)}}{T_{(k)}} -\frac{p_{(k+1)}}{T_{(k+1)}} \right) \, 𝒮+β-β=0  ;
mgT+(p(k)p(k+1))𝒮T=0\displaystyle - \frac{m \:g}{T}+\left(p_{(k)}-p_{(k+1)} \right) \, \frac{𝒮}{T}=0 .
◊ remarque : puisque la pression n'est pas uniforme à l'équilibre, pour calculer l'influence du volume, il faut considérer la pression p(k)p_{(k)} à la frontière où la variation de z(k)z_{(k)} fait varier le volume de la tranche correspondante.
◊ remarque : il semble que la contrainte de hauteur fixée n'ait pas d'influence ( ββ se simplifie) ; mais à part si on considère l'atmosphère entière, la limitation est tout de même généralement nécessaire pour maintenir le gaz dans le récipient à la concentration souhaitée (dont dépend ρρ ).
• Cela peut s'écrire sous la forme :  p(z(k+1))=p(z(k))ρgh(k)p(z_{(k+1)})=p(z_{(k)})-ρ \:g \:h_{(k)}  ou encore  dp(z)=ρgdzdp(z)=- ρ \:g \:dz  ;  la loi d'équilibre mécanique s'exprime par l'intermédiaire du second principe. Mais cela correspond simplement au fait qu'il faut chercher les solutions thermodynamiques parmi celles qui respectent les lois mécaniques. Le second principe est utilisé conjointement au premier, qui n'est rien d'autre qu'une généralisation du théorème de l'énergie mécanique. D'ailleurs l'entropie est associée au facteur de dégénérescence ΩΩ , qui est lié au facteur de Boltzmann... qui s'exprime en fonction des énergies associées aux lois de la mécanique ; on ne fait ainsi qu'y retrouver l'expression de ce qu'on y a mis.


Création d'entropie par les frottements

1.      
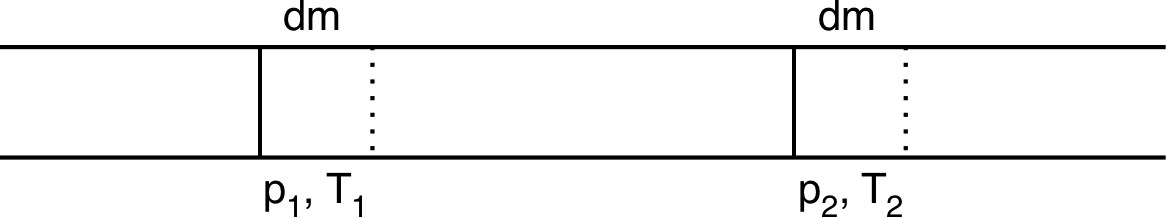
• À vitesse constante dans une canalisation horizontale, l'énergie mécanique du liquide est constante.
• Pour une canalisation adiabatique, le premier principe peut s'écrire :
dU=δWenc=p1dV1p2dV2=(p1p2)𝒮dx>0dU=δW_{enc}=-p_1\: dV_1-p_2 \: dV_2=(p_1-p_2) \:𝒮 \:dx>0 .
◊ remarque : il faut un travail moteur des forces pressantes pour compenser les frottements.

secPrincipe_cor_Im/secPrincipe_ex_Im4.jpg

• En considérant une tranche de liquide se déplaçant, la partie “centrale” reste invariante en régime permanent.  Ainsi la variation correspond à la différence entre la partie “apparue à droite” et la partie “disparue à gauche” :  dU=dmcT2dmcT1=μc.(T2T1)𝒮dx>0dU=dm \:c \:T_2-dm \:c \:T_1=μ \:c .(T_2-T_1) \:𝒮 \:dx>0 .  Ceci impose donc  T2>T1T_2>T_1 .

2.      
• Pour une canalisation adiabatique, le transfert d'entropie est nul :  Strans=δQT=0\displaystyle ∆S_{trans}=∫ \frac{δQ}{T}=0 .
• Mais l'entropie du fluide est une grandeur d'état, fonction de la température :
S=Scréée=Cln(T2T1)>0\displaystyle ∆S=∆S_{créée}=C \; \ln\left(\frac{T_2}{T_1} \right)>0 .
◊ remarque : il n'est pas évident de détailler l'effet des frottements ; si on suppose que tout le fluide se déplace à la même vitesse, le frottement en surface est relié à la différence de pression et son travail sur le fluide est associé au mouvement relatif ; en réalité c'est un effet de viscosité (même si elle est faible) : la vitesse d'écoulement tend vers zéro près de la surface et il n'y a pas de travail de frottement sur la canalisation, par contre les couches de fluide glissent les unes sur les autres et le frottement interne associé à la viscosité est la cause de la création d'entropie.